
MSH2 — zespół Lyncha, rak jelita grubego i nowotwory dróg moczowych
Baza wiedzy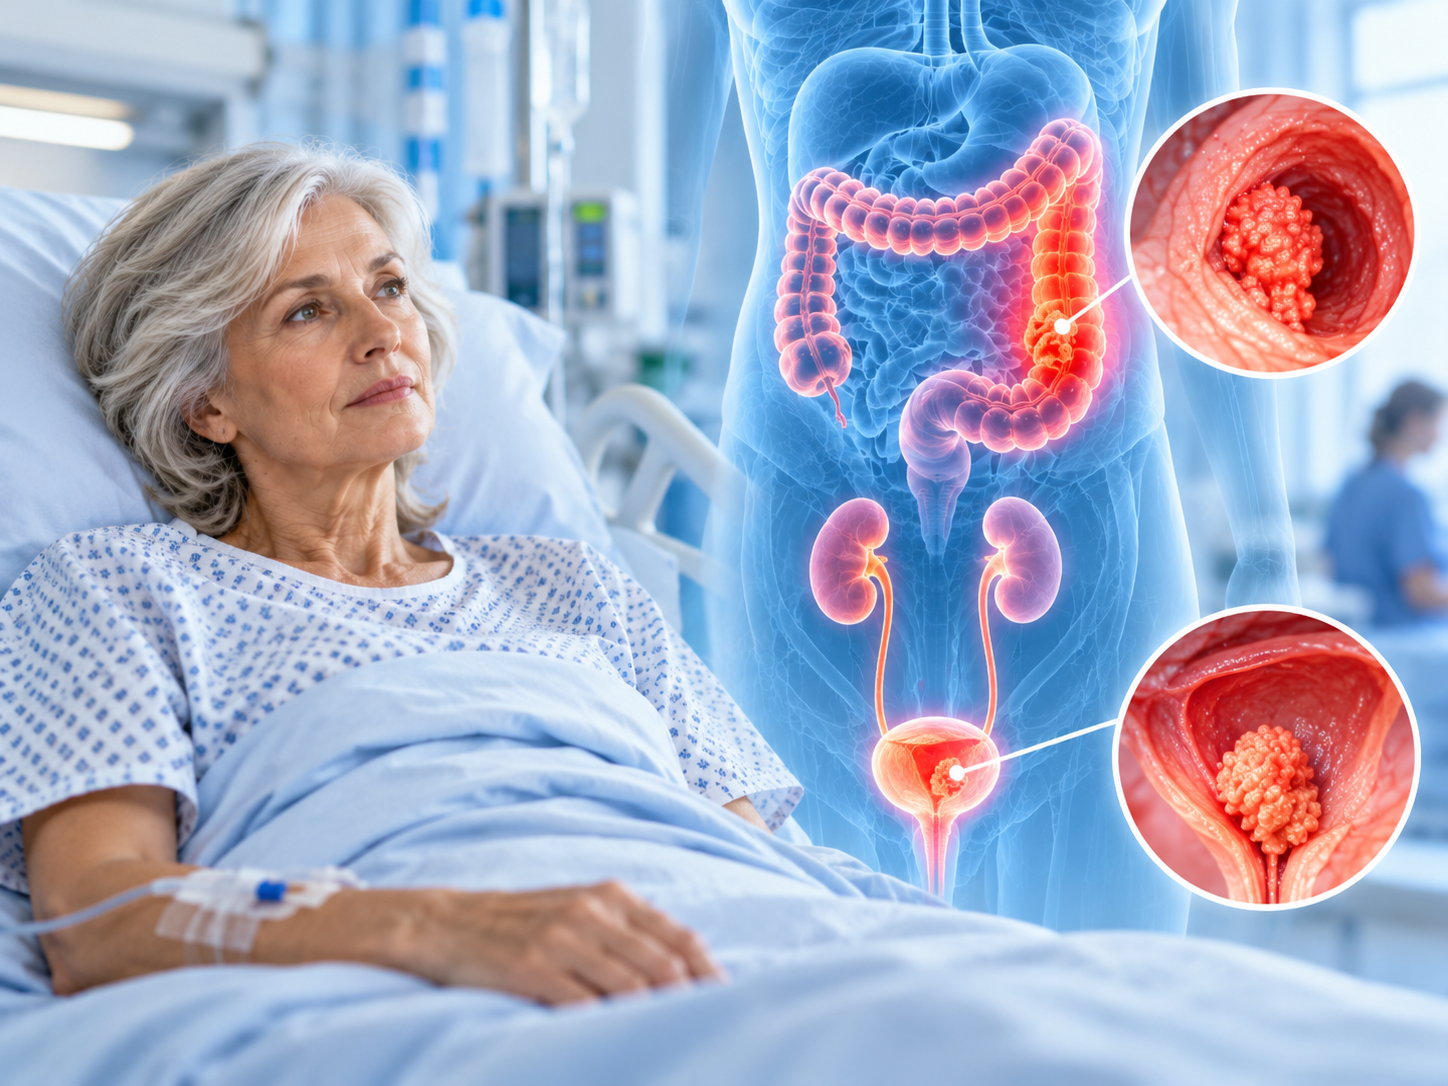
MSH2 — zespół Lyncha, rak jelita grubego i nowotwory układu moczowego
MSH2 jest jednym z najważniejszych genów systemu mismatch repair. Patogenne warianty germinalne MSH2 mogą powodować zespół Lyncha — dziedziczną predyspozycję do raka jelita grubego i endometrium, ale MSH2 szczególnie wyróżnia się szerokim spektrum nowotworów pozajelitowych, w tym nowotworami dróg moczowych, jajnika, prostaty oraz guzami łojowymi skóry.
Informacje redakcyjne i podstawa merytoryczna
MSH2 — najważniejsze informacje w 30 sekund
MSH2 należy do głównych genów zespołu Lyncha i odpowiada za około 20–40% molekularnie potwierdzonych przypadków. ClinGen klasyfikuje relację MSH2 ↔ Lynch syndrome jako Definitive.
Najważniejsze zdanie dla pacjenta
MSH2 nie oznacza jednego „raka rodzinnego”. To gen predyspozycji wielonarządowej, w którym szczególnie ważne są jelito grube, endometrium i drogi moczowe, a wynik może mieć znaczenie dla całej rodziny.
Co robi gen MSH2?
MSH2 koduje białko należące do systemu mismatch repair — MMR. Jego zadaniem jest udział w rozpoznawaniu błędów, które powstają podczas kopiowania DNA.
MSH2 współpracuje m.in. z MSH6, tworząc kompleks MutSα. Kompleks ten rozpoznaje błędnie sparowane zasady oraz część małych insercji i delecji. Następnie uruchamiane są kolejne elementy systemu naprawczego, w tym kompleks MLH1/PMS2.
MSH2 + MSH6
Tworzą funkcjonalny kompleks rozpoznający wiele błędów powstałych podczas replikacji DNA.
Utrata MSH2 wpływa na MSH6
MSH6 jest stabilny przede wszystkim w obecności MSH2. Dlatego w IHC utrata MSH2 często powoduje jednoczesny brak MSH6.
Skutek utraty MMR
Po utracie funkcji obu kopii genu w komórce guza pojawia się dMMR i często wysoka niestabilność mikrosatelitarna — MSI-H.
MSH2 w zespole Lyncha — szerokie spektrum nowotworów
Podobnie jak MLH1, MSH2 jest związany z jednym z najwyższych ryzyk raka jelita grubego i raka endometrium w zespole Lyncha. Jednocześnie GeneReviews 2026 podkreśla, że MSH2 ma najwyższą częstość wielu nowotworów pozajelitowych spośród głównych genów MMR.
Rak jelita grubego
MSH2 należy do genów Lyncha o wysokiej penetracji. CRC może pojawiać się wcześniej niż w populacji ogólnej, a po pierwszym raku jelita pozostaje istotne ryzyko raka metachronicznego.
Rak endometrium
U kobiet ryzyko jest wysokie i porównywalne z MLH1/MSH6. Rak endometrium może być pierwszą manifestacją zespołu Lyncha w rodzinie.
Drogi moczowe
MSH2 szczególnie silnie wiąże się z rakiem moczowodu, miedniczki nerkowej i pęcherza.
Jajnik i prostata
Ryzyko tych nowotworów jest podwyższone; w danych prospektywnych MSH2 wyróżnia się m.in. sygnałem dla prostaty.
Skóra
Guzy łojowe skóry i keratoacanthoma mogą stanowić fenotyp określany historycznie jako zespół Muir-Torre.
Jak duże jest ryzyko przy patogennym wariancie MSH2?
Aktualny GeneReviews 2026 przedstawia prospektywne, genu- i płciozależne oszacowania ryzyka do około 65. roku życia. Wartości te dotyczą populacji nosicieli i nie są indywidualną prognozą dla jednej osoby.
Ryzyko skumulowane do około 65. roku życia w danych Prospective Lynch Syndrome Database.
MSH2 należy do genów Lyncha o najwyższym ryzyku raka jelita grubego.
Jedno z największych ryzyk narządowych u kobiet z MSH2-related Lynch syndrome.
Ryzyko podwyższone względem populacji ogólnej.
Jeden z najbardziej charakterystycznych wyróżników MSH2 na tle innych genów MMR.
Ryzyko również jest zwiększone, szczególnie w MSH2-related Lynch syndrome.
MSH2 i nowotwory dróg moczowych — szczególnie ważne powiązanie
Nowotwory urothelialne należą do najbardziej charakterystycznych manifestacji MSH2-related Lynch syndrome. Szczególnie dotyczą moczowodu i miedniczki nerkowej, ale zwiększone ryzyko obejmuje również pęcherz.
Górne drogi moczowe
W GeneReviews 2026 ryzyko raka moczowodu/nerki dla MSH2 do ok. 65 r.ż. wynosi około 10% u kobiet i 11,5% u mężczyzn.
Pęcherz
Ryzyko wynosi około 5% u kobiet i 6% u mężczyzn do ok. 65 r.ż.
Nadzór jest mniej pewny niż kolonoskopia
Nie wykazano, aby rutynowy screening urothelialny obniżał śmiertelność, ale w MSH2 można rozważyć coroczne badanie moczu, a cytologię szczególnie przy wywiadzie rodzinnym.
MSH2, guzy łojowe skóry i historyczny zespół Muir-Torre
Zespół Muir-Torre jest dziś traktowany jako fenotyp zespołu Lyncha, a nie całkowicie odrębna jednostka genetyczna. Obejmuje współwystępowanie nowotworów związanych z Lynchem i charakterystycznych zmian łojowych skóry.
Gruczolak łojowy
Sebaceous adenoma może być ważną wskazówką do diagnostyki MMR i zespołu Lyncha.
Rak łojowy
Wśród osób z MMR-deficient sebaceous carcinoma, u których wykonano badania germinalne, zespół Lyncha był często związany właśnie z MSH2.
Keratoacanthoma
Także może pojawiać się w spektrum skórnym zespołu Lyncha/Muir-Torre.
Utrata MSH2 i MSH6 w immunohistochemii — co może oznaczać?
W badaniu IHC raka jelita grubego lub endometrium jednoczesny brak ekspresji MSH2 i MSH6 jest ważnym wzorcem sugerującym defekt po stronie MSH2. Wynika to z biologicznej zależności MSH6 od MSH2.
To typowy wzorzec wymagający oceny germinalnego MSH2 i delecji 3′ EPCAM.
Możliwa jest delecja EPCAM prowadząca do epigenetycznego wyciszenia MSH2 albo bialleliczne zmiany somatyczne w samym guzie.
Wynik tkankowy, wiek zachorowania i występowanie nowotworów Lyncha w rodzinie powinny być analizowane łącznie.
EPCAM i MSH2 — dlaczego badanie MSH2 nie kończy się na samym MSH2?
EPCAM leży bezpośrednio obok MSH2. Duże delecje obejmujące 3′ koniec EPCAM mogą powodować nieprawidłowy read-through transkrypcji i wtórną metylację promotora MSH2. Efektem jest konstytucyjne wyciszenie MSH2 w tkankach ekspresjonujących EPCAM.
Utrata MSH2/MSH6 + ujemny MSH2
To jedna z sytuacji, w których szczególnie ważna jest analiza delecji EPCAM.
Fenotyp zależy od zakresu delecji
Delecje ograniczone do 3′ EPCAM mogą dawać głównie ryzyko CRC, natomiast zmiany obejmujące także MSH2 mogą prowadzić do szerszego fenotypu pozajelitowego.
Panel wielogenowy ma przewagę
W diagnostyce zespołu Lyncha powinno się oceniać nie tylko MLH1, MSH2, MSH6 i PMS2, ale również odpowiednio zaprojektowaną analizę EPCAM.
Jak dziedziczony jest wariant MSH2?
MSH2-related Lynch syndrome jest dziedziczony autosomalnie dominująco. Patogenny wariant jednej kopii genu zwiększa ryzyko nowotworów przez całe życie.
Płeć dziecka nie wpływa na prawdopodobieństwo dziedziczenia.
Nie każda osoba z wariantem zachoruje, a lokalizacja i wiek zachorowania mogą różnić się nawet w tej samej rodzinie.
To odrębny, bardzo rzadki zespół ciężkiej predyspozycji nowotworowej wieku dziecięcego.
Co oznacza P, LP albo VUS w MSH2?
Wariant patogenny. Może stanowić molekularną podstawę rozpoznania MSH2-related Lynch syndrome i być podstawą do badań kaskadowych krewnych.
Wariant prawdopodobnie patogenny. Po pełnej interpretacji genetycznej zwykle ma znaczenie kliniczne zbliżone do wariantu P.
Wariant o niepewnym znaczeniu. VUS nie powinien samodzielnie prowadzić do rozpoznania zespołu Lyncha, profilaktycznej chirurgii ani badań kaskadowych zdrowych krewnych jako wariantu rodzinnego.
Nadzór w MSH2 — co różni go od innych genów Lyncha?
Ze względu na wysokie ryzyko CRC i szczególny profil pozajelitowy MSH2 wymaga intensywnego i genu-specyficznego nadzoru. Harmonogram powinien być dostosowany do osobistej i rodzinnej historii nowotworów.
Co 1–2 lata lub 2–5 lat wcześniej niż najwcześniejszy CRC w rodzinie. GeneReviews 2026 rekomenduje dla MSH2 tak samo wczesny start jak dla MLH1.
Coroczna edukacja dotycząca objawów. Można rozważać biopsję endometrium co 1–2 lata, ale dowody na redukcję śmiertelności są ograniczone; profilaktyczna operacja po zakończeniu planów rozrodczych pozostaje najskuteczniejszą strategią redukcji ryzyka.
Można rozważyć coroczne badanie moczu. Cytologia moczu może być szczególnie rozważana u osób z MSH2 lub rodzinnym wywiadem raka urothelialnego; korzyść screeningu nie jest jednak jednoznacznie udowodniona.
U wybranych osób można rozważyć gastroduodenoskopię co 2–4 lata zależnie od czynników ryzyka, wraz z oceną i leczeniem H. pylori.
MSH2 a leczenie nowotworu — gdzie wchodzi dMMR/MSI-H?
Nowotwór powstały na tle MSH2-related Lynch syndrome często wykazuje defekt MMR i MSI-H. Taki fenotyp może być biomarkerem odpowiedzi na inhibitory immunologicznych punktów kontrolnych w odpowiednich wskazaniach onkologicznych.
Germinalny MSH2
Opisuje dziedziczną predyspozycję organizmu.
dMMR / MSI-H guza
Opisuje biologiczny fenotyp konkretnego nowotworu i ma znaczenie prognostyczne oraz terapeutyczne.
Nie wolno ich utożsamiać
Sam wariant germinalny MSH2 nie jest automatycznym wskazaniem do immunoterapii bez uwzględnienia typu i stadium nowotworu oraz jego biomarkerów.
MSH2 w badaniu ONKOprofil Novazym
MSH2 znajduje się w panelu ONKOprofil obejmującym 108 genów dziedzicznej predyspozycji nowotworowej. W podejrzeniu zespołu Lyncha szeroki panel jest szczególnie użyteczny, ponieważ pozwala równolegle oceniać kilka genów MMR, EPCAM oraz inne geny dziedzicznego CRC i raka endometrium.
108 genów
Jedna analiza pozwala różnicować wiele dziedzicznych zespołów nowotworowych o częściowo nakładającym się obrazie.
MSH2 + CNV + EPCAM
W MSH2 ważne są nie tylko warianty punktowe, lecz także duże delecje/duplikacje oraz pośrednie wyciszenie MSH2 przez delecję EPCAM.
Fenotyp szeroki
Interpretacja powinna obejmować CRC, endometrium, urothelium, jajnik, prostatę i charakterystyczne zmiany skórne.
Najczęstsze pytania o MSH2
Czy MSH2 oznacza tylko raka jelita grubego?
Nie. MSH2 jest jednym z najbardziej wielonarządowych genów zespołu Lyncha. Oprócz CRC i endometrium szczególnie ważne są nowotwory dróg moczowych, jajnika, prostaty oraz guzy łojowe skóry.
Czy brak MSH2 i MSH6 w IHC potwierdza zespół Lyncha?
Nie samodzielnie. Jest to silna wskazówka do dalszej diagnostyki MSH2 i EPCAM, ale możliwe są również bialleliczne zmiany somatyczne ograniczone do guza.
Dlaczego EPCAM może powodować problem z MSH2?
Delecja 3′ części EPCAM może prowadzić do wtórnej metylacji promotora sąsiedniego MSH2 i jego wyciszenia bez klasycznego wariantu w sekwencji MSH2.
Czy Muir-Torre jest osobną chorobą?
Obecnie jest traktowany przede wszystkim jako skórny fenotyp zespołu Lyncha, szczególnie często związany z MSH2.
Czy MSH2 zwiększa ryzyko raka pęcherza?
Tak. Dane prospektywne wskazują na zwiększone ryzyko pęcherza oraz jeszcze wyraźniejszy wzrost ryzyka nowotworów moczowodu i miedniczki nerkowej.
Czy VUS w MSH2 oznacza zespół Lyncha?
Nie. VUS nie powinien być traktowany jak wariant P/LP i nie powinien samodzielnie być podstawą do profilaktycznych operacji ani badań kaskadowych zdrowych krewnych.
Czy MSH2 ma znaczenie dla immunoterapii?
Może pośrednio, jeżeli nowotwór jest dMMR/MSI-H. Decyzja terapeutyczna opiera się jednak na biologii i stadium konkretnego guza, a nie wyłącznie na wyniku germinalnym.
Słownik terminów używanych w artykule i raporcie
Gen kodujący białko systemu mismatch repair odpowiedzialne za rozpoznawanie błędów podczas kopiowania DNA.
Partner białka MSH2 w kompleksie MutSα; jego stabilność zależy od obecności MSH2.
Kompleks MSH2/MSH6 rozpoznający część błędnie sparowanych zasad oraz małych insercji i delecji.
Dziedziczny zespół predyspozycji nowotworowej związany przede wszystkim z MLH1, MSH2, MSH6, PMS2 oraz delecjami EPCAM.
Historyczna nazwa fenotypu zespołu Lyncha z nowotworami narządowymi i charakterystycznymi guzami łojowymi skóry.
Mismatch Repair — system naprawy błędów replikacyjnych DNA.
Deficient Mismatch Repair — niedobór funkcji systemu MMR w komórkach nowotworowych.
Microsatellite Instability-High — wysoka niestabilność mikrosatelitarna, często związana z dMMR.
Immunohistochemistry — immunohistochemiczna ocena białek MMR w tkance guza.
Gen sąsiadujący z MSH2; delecje jego 3′ końca mogą prowadzić do wtórnego epigenetycznego wyciszenia MSH2.
Nowotwór nabłonka dróg moczowych, obejmujący m.in. moczowód, miedniczkę nerkową i pęcherz.
Copy Number Variant — delecja lub duplikacja większego fragmentu genu; w MSH2 ma istotne znaczenie diagnostyczne.
Pathogenic / likely pathogenic — wariant patogenny / prawdopodobnie patogenny.
Variant of Uncertain Significance — wariant o niepewnym znaczeniu klinicznym.
Prawdopodobieństwo wystąpienia określonego fenotypu u osoby posiadającej wariant predysponujący.
Ukierunkowane badanie krewnych po wykryciu rodzinnego wariantu P/LP.
Constitutional Mismatch Repair Deficiency — ciężki zespół dziecięcy związany z biallelicznymi wariantami genów MMR.
MSH2 jest jednym z genów, w których wynik może zmienić profilaktykę całej rodziny w kilku narządach jednocześnie
Rozpoznanie MSH2-related Lynch syndrome może prowadzić do wcześniejszej kolonoskopii, bardziej świadomej profilaktyki ginekologicznej, zwrócenia szczególnej uwagi na drogi moczowe i zmiany skórne oraz do badań krewnych zanim rozwinie się choroba.
Historia aktualizacji
05.10.2026 — pierwsza publikacja artykułu MSH2 w serii „Księga genów ONKOprofil”. Uwzględniono klasyfikację ClinGen „Definitive”, GeneReviews z aktualizacją 17.09.2026, dane Prospective Lynch Syndrome Database oraz aktualne zalecenia dotyczące nadzoru.
Źródła i piśmiennictwo
- ClinGen Hereditary Cancer GCEP. MSH2 — Lynch syndrome: Definitive, autosomal dominant. Classification 20.06.2022. ClinGen.
- Idos G, Hampel H, Valle L. Lynch Syndrome. GeneReviews®. Updated 17.09.2026. NCBI Bookshelf.
- National Cancer Institute. Genetics of Colorectal Cancer (PDQ®) — Health Professional Version. NCI PDQ.
- Seppälä TT i wsp. European guidelines from the EHTG and ESCP for Lynch syndrome: updated third edition of the Mallorca guidelines. Br J Surg. 2021;108:484–498.
- Dominguez-Valentin M i wsp. Gene-, sex- and age-specific cancer risks in Lynch syndrome. Prospective Lynch Syndrome Database; dane wykorzystywane w aktualnym GeneReviews 2026.
Ważne zastrzeżenie
Treść ma charakter edukacyjny i nie zastępuje konsultacji lekarskiej ani konsultacji z lekarzem genetykiem. Ryzyko nowotworów i harmonogram nadzoru w MSH2-related Lynch syndrome zależą od wieku, płci, historii rodzinnej, przebytych nowotworów i aktualnych wytycznych. Wynik VUS nie powinien samodzielnie stanowić podstawy do rozpoznania zespołu Lyncha, badań kaskadowych zdrowych krewnych ani nieodwracalnych decyzji profilaktycznych lub terapeutycznych.
Czy ten artykuł był dla Ciebie pomocny?
Twoja opinia pomaga nam rozwijać Bazę wiedzy Novazym i przygotowywać materiały odpowiadające na realne pytania pacjentów i specjalistów.